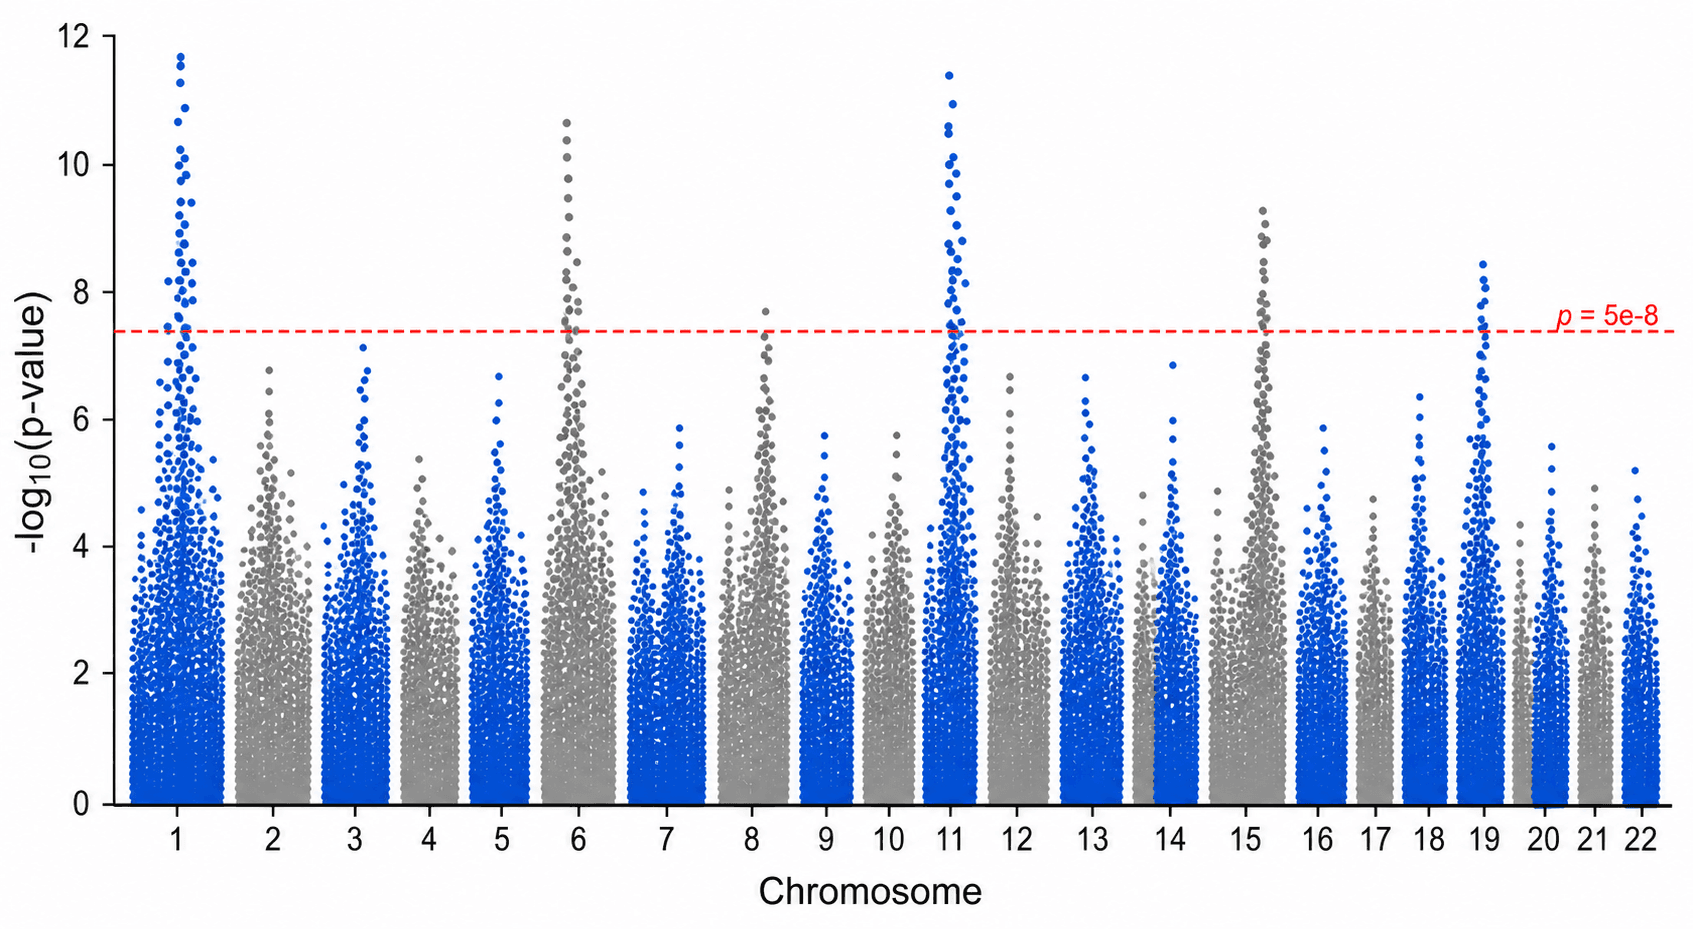
曼哈顿图(Manhattan plot)能够直观地展示数以百万计的关联分析测试结果,但它无法挽救一个存在设计缺陷的全基因组关联研究(GWAS)。群体结构控制、表型定义、基因型填充(imputation)质量、亲缘关系校正、等位基因频率(MAF)过滤以及多重假设检验校正等关键步骤,都必须在分析阶段解决,而非在绘图阶段粉饰。请务必仅基于经过严格审核的关联分析结果表来构建图表。
SciDraw 的 曼哈顿图生成器(Manhattan Plot Generator) 可以自动将染色体物理位置与 -log10(p) 进行映射,并在 SciVis 中打开生成的图表以供精细化调整。我们提供了六种经典的模板,涵盖基础版、全基因组版、带注释版、高亮显示版、提示性阈值(suggestive threshold)版以及迈阿密图(Miami plot)样式。
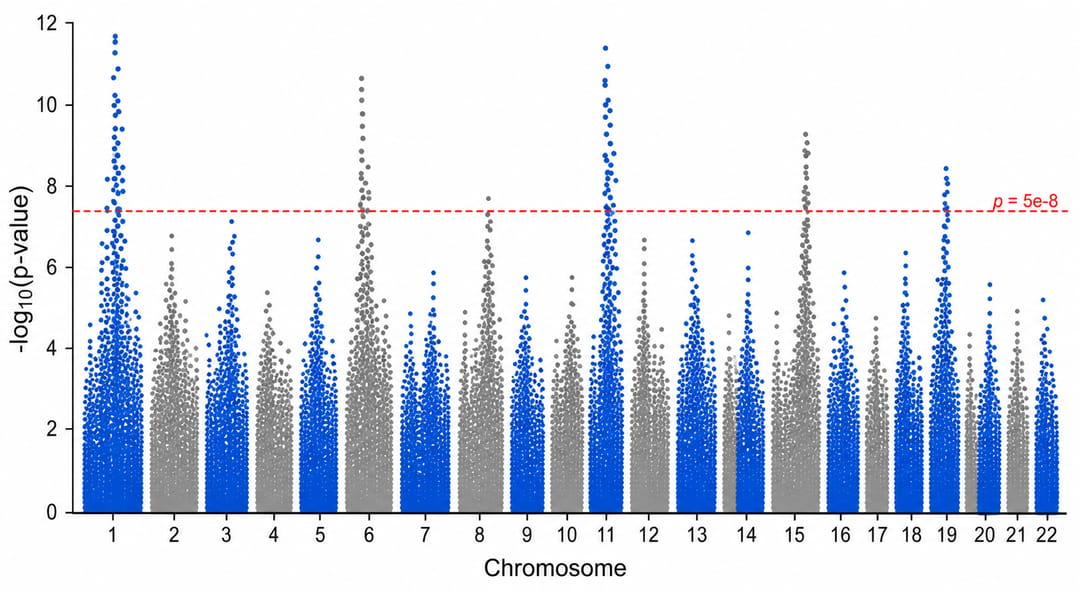
绘制曼哈顿图时的常见误区
- 绘制未经验证的 p 值: 含有非数值、零、负数或大于一的 p 值会导致对数转换失败,或者说明上游数据处理存在问题。
- 按字母顺序对染色体进行排序: 这会导致第 10 号染色体排在第 2 号染色体之前,并使性染色体的顺序发生错乱。
- 盲目套用万能阈值:
5 × 10⁻⁸是人类 GWAS 中常用的传统阈值,但它并非适用于所有物种、标记集、表型或分析方法的通用法则。 - 标注每一个显著的变异位点: 同一基因座内处于连锁不平衡的变异位点如果全部标注,会导致标签重叠堆积,使图表失去可读性。
- 将关联峰直接解读为致病基因: 关联分析只能定位到一个用于后续研究的候选区域,其本身并不能直接确定致病变异、致病基因或分子机制。
绘制曼哈顿图需要什么格式的数据?
数据表中的每一行应代表一个测试过的变异位点:
| 列名 | 用途 | 示例 |
|---|---|---|
snp | 变异位点标识符(ID) | rs100102 |
chromosome | 染色体或重叠群(contig) | 3 |
position_bp | 碱基对物理位置(bp) | 18420351 |
p_value | 转换前的关联分析 p 值 | 2.4e-9 |
trait | 可选:表型或分析系列标签 | Trait_A |
annotated_locus | 可选:基因座标注名称 | Locus 3q |
您可以参考我们的 基础曼哈顿图 CSV 示例 或 带注释峰值 CSV 示例。请确保 p 值为数值型,并保留足够的精度以区分强关联信号。
第一步:导出经审核的关联分析结果表
在专业的遗传学分析工作流中完成质量控制(QC)和关联模型构建。用于绘图的数据表应仅包含您打算展示的最终变异位点,且基因组版本、染色体命名和碱基对坐标需保持一致。请务必在图注或方法学部分注明所使用的基因组组装版本(genome build)。
第二步:上传 CSV 或 Excel 数据
打开 曼哈顿图生成器(Manhattan Plot Generator),选择一个内置示例,或直接上传您的 CSV、TSV、TXT、XLSX 或 XLS 文件。若使用 Excel 格式,系统将默认导入第一个工作表(worksheet)。请仔细检查染色体和物理位置是否能准确定位每个基因组位点,并确保所有 p 值均满足 0 < p ≤ 1。
第三步:生成并验证对数转换
y 轴代表 -log10(p),因此 p 值越小,在图中的位置就越高。例如,p = 10⁻⁸ 转换后在 y 轴上显示为 8。建议手动核对几个关键点,并确认染色体是否按照基因组顺序排列,且相邻染色体是否使用交替的颜色进行区分。
在全基因组关联分析中,常用的显著性阈值线 5 × 10⁻⁸ 在 -log10(p) 轴上大约对应 7.30。您的具体研究可能需要根据检验次数和独立性、特定研究方案或该领域的特定惯例来设定更合适的阈值。
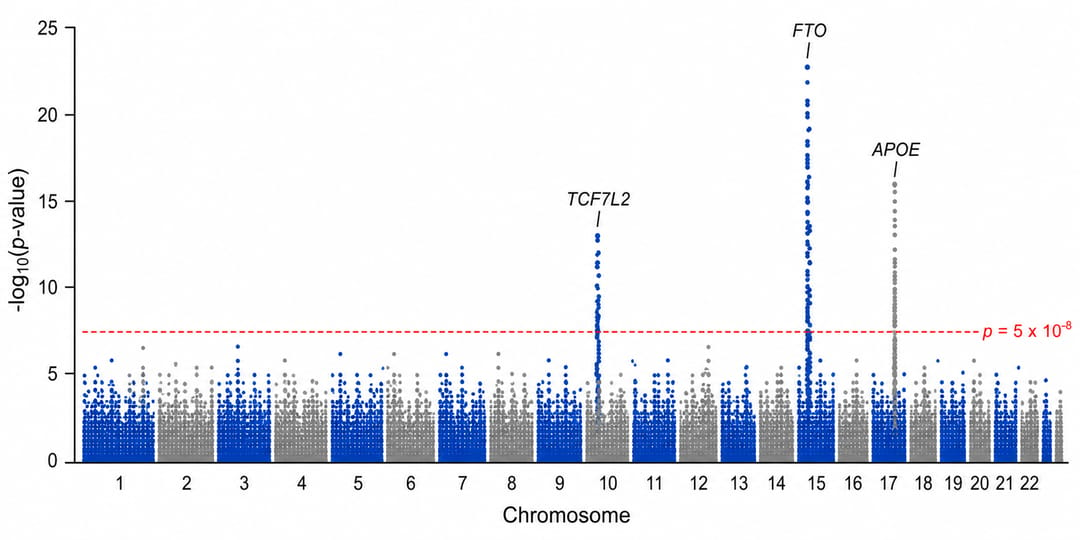
第四步:标注基因座,而非单个位点
仅对前导变异(sentinel variants)或独立定义的基因座进行注释,并在文中说明筛选规则。由于连锁不平衡(LD),紧密连锁的变异位点通常会聚集形成一个“峰”,不应将它们作为多个独立的发现进行重复标注。
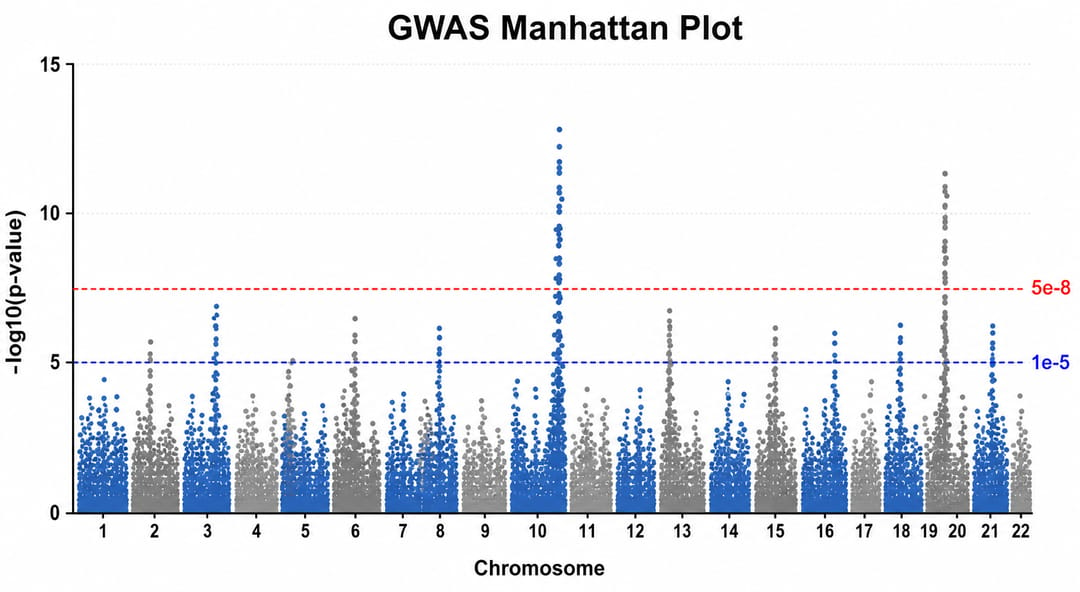
如果引入提示性阈值(suggestive threshold)有助于提供探索性的背景信息,请使用与主显著性阈值线不同的线型或颜色进行区分,并在图例或图注中明确说明这两条线。
接下来,您可以在 SciVis 中继续精修阈值线、染色体标签、注释指引线、配色方案和整体布局。切勿为了视觉上的美观而随意移动散点或修改其原始数值。
如何解读曼哈顿图
图中的每个散点代表一个经过检验的变异位点。其横坐标(x 轴)表示在基因组中的物理位置,纵坐标(y 轴)表示统计学显著性的强度,即 -log10(p)。高耸的散点簇(即“峰”)通常表明该区域存在与表型关联的变异位点,且这些位点之间往往存在高度相关性。
在判定某个基因座具有研究价值之前,请务必综合评估预设的显著性阈值、效应量(effect size)及其置信区间、等位基因频率、填充或分型质量、基因组膨胀系数(genomic inflation factor)、区域关联模式、独立验证(replication)证据以及完整的分析流程。单凭一张曼哈顿图本身是无法体现这些质量控制保障的。
曼哈顿图、迈阿密图还是区域关联图?
- 曼哈顿图(Manhattan plot): 适用于展示单一关联分析结果的全基因组概览。
- 迈阿密图(Miami plot): 适用于在共享的染色体横轴上下两侧,对称展示两个相互对照的全基因组关联分析系列。
- 区域关联图(Regional association plot): 适用于精细观察单个基因座,展示局部连锁不平衡(LD)特征及基因上下文关系。
- 火山图(Volcano plot): 若要展示差异表达分析或类似特征级分析中的效应量与显著性关系,请使用 火山图生成器(Volcano Plot Generator);火山图不保留基因组物理位置信息。
常见问题
SciDraw 可以直接运行 GWAS 分析吗?
不能。SciDraw 仅用于将您已经准备好的关联分析结果表进行可视化。质量控制、模型构建、群体结构或亲缘关系校正以及推断决策等工作,仍需在您的专业分析工作流中完成。
所有研究都应该使用 5 × 10⁻⁸ 作为阈值吗?
不是。虽然这是人类 GWAS 中广泛使用的传统阈值,但科学合理的阈值取决于您的实验设计、研究物种、标记集密度、标记间的独立性以及具体的分析计划。
如何处理分析结果中输出为 0 的 p 值?
请返回上游分析的原始输出,导出具有更高数值精度的结果(例如在支持的情况下导出 log p 值)。直接将 0 替换为任意一个极小值可能会歪曲真实的统计学证据。
我可以直接标注基因名称而不是变异位点吗?
在明确说明基因映射方法的前提下,您可以标注邻近的或候选的靶基因。但需要注意,物理位置上的邻近并不等同于因果关系。请务必在图注或补充材料中保留前导变异(sentinel variant)或基因座的具体定义。
开始制作您的图表
立即使用 曼哈顿图生成器(Manhattan Plot Generator) 开始绘制,对照您的分析记录核对输入数据与阈值设置。您还可以阅读我们的 科研数据可视化指南 了解更多相关图表的绘制方法。