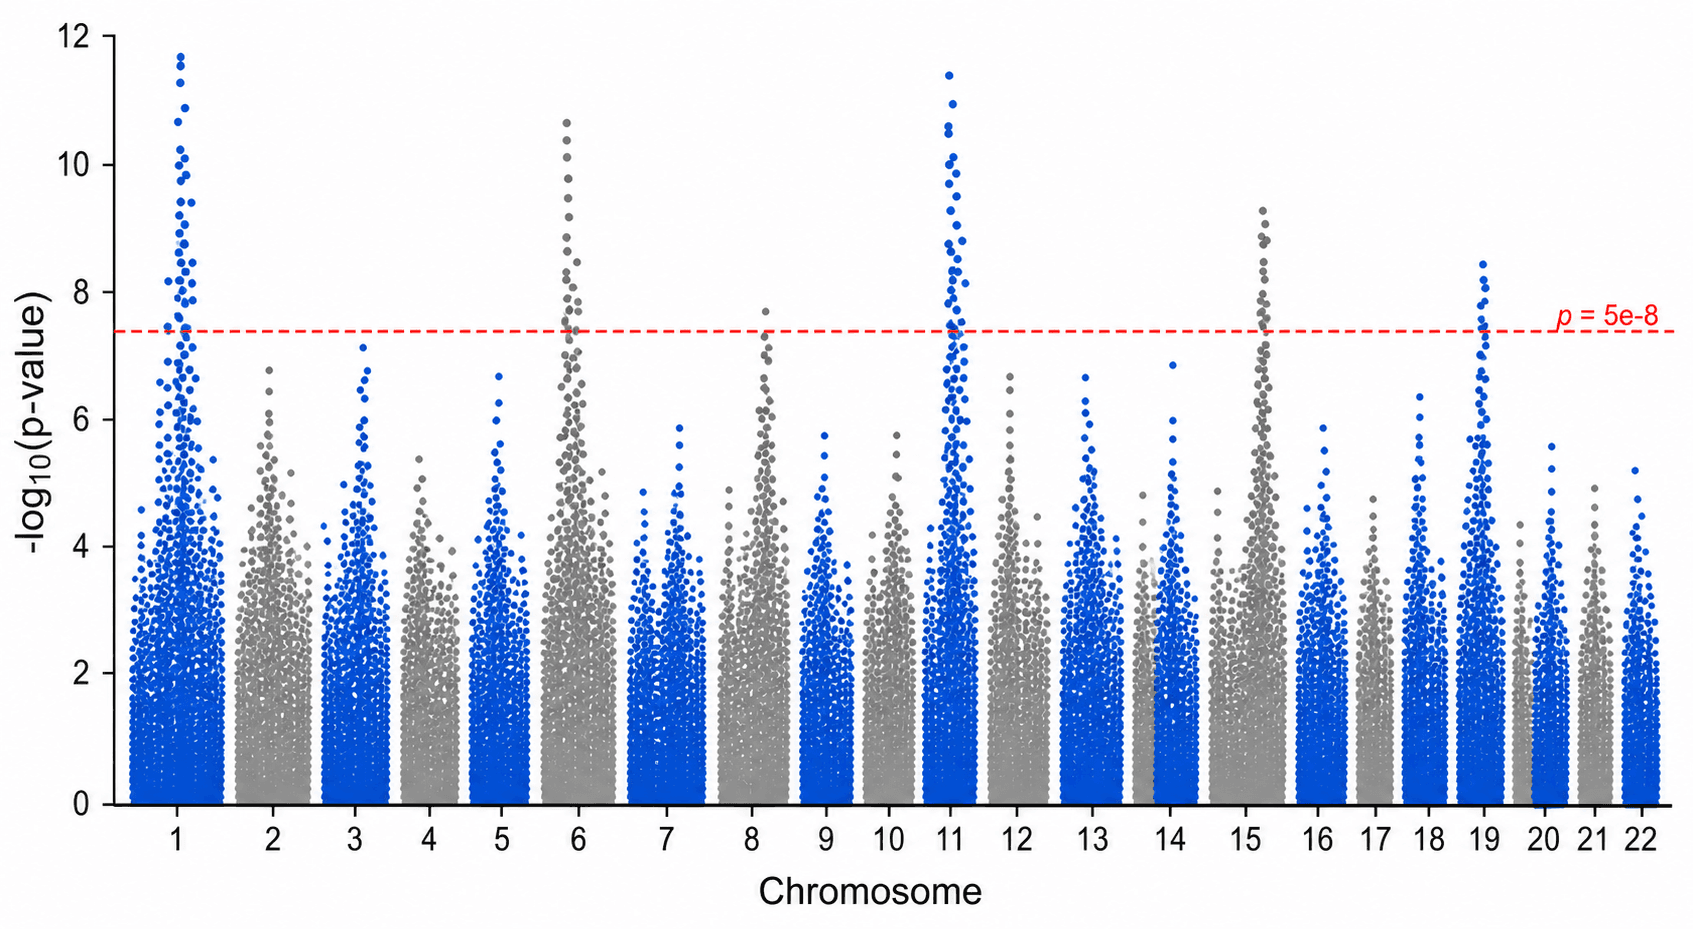
Um Manhattan plot é capaz de resumir visualmente milhões de testes de associação, mas ele não tem o poder de corrigir um estudo de associação genômica ampla (GWAS) que apresente falhas metodológicas. Fatores como estrutura populacional, definição de fenótipo, qualidade de imputação, parentesco, filtros de frequência alélica e controle de múltiplos testes devem ser rigorosamente resolvidos na etapa de análise estatística — e não no momento de plotar o gráfico. Construa a sua figura apenas a partir de uma tabela de resultados previamente revisada.
O Gerador de Manhattan Plot da SciDraw mapeia a posição cromossômica em relação ao -log10(p) e abre o gráfico diretamente no SciVis para personalização. Os seis modelos disponíveis abrangem layouts básico, genômico completo, anotado, destacado, com limiar sugestivo e no estilo Miami plot.
Erros comuns ao criar um Manhattan plot
- Plotar p-valores não validados: valores não numéricos, iguais a zero, negativos ou maiores que um quebram a transformação matemática ou indicam problemas nas etapas anteriores de bioinformática.
- Ordenar cromossomos de forma alfabética: essa abordagem pode posicionar o cromossomo 10 antes do cromossomo 2, além de desordenar os cromossomos sexuais.
- Aplicar um limiar universal de forma cega: o valor de
5 × 10⁻⁸é um limiar convencional amplamente adotado em GWAS humanos, mas não constitui uma regra universal para todos os organismos, painéis de marcadores, fenótipos ou modelos de análise. - Rotular todas as variantes significativas: variantes correlacionadas em um mesmo locus (em desequilíbrio de ligação) podem criar uma sobreposição ilegível de textos no gráfico.
- Interpretar um pico como o gene causal: a associação estatística identifica uma região genômica para investigação posterior; ela não estabelece, por si só, a variante causal, o gene funcional ou o mecanismo biológico.
Quais dados são necessários para um Manhattan plot?
Sua tabela de entrada deve conter uma linha para cada variante testada:
| Coluna | Função | Exemplo |
|---|---|---|
snp | Identificador da variante (ID) | rs100102 |
chromosome | Cromossomo ou contig | 3 |
position_bp | Posição em pares de bases | 18420351 |
p_value | p-valor da associação (antes da transformação) | 2.4e-9 |
trait | Fenótipo ou rótulo da série (opcional) | Trait_A |
annotated_locus | Rótulo do locus para anotação (opcional) | Locus 3q |
Examine a estrutura do nosso CSV básico de Manhattan plot ou do CSV com picos anotados. Certifique-se de que os p-valores sejam estritamente numéricos e mantenham precisão decimal suficiente para diferenciar sinais altamente significativos.
Passo 1: Exporte uma tabela de associação revisada
Conclua todo o controle de qualidade (QC) e a modelagem de associação no fluxo de trabalho de genética apropriado (como PLINK, por exemplo). A tabela destinada à plotagem deve conter apenas as variantes finais que você planeja exibir, utilizando uma versão de montagem do genoma (genome build) consistente, além de coordenadas de pares de bases e identificadores de cromossomos padronizados. Indique claramente a montagem do genoma utilizada na legenda da figura ou na seção de metodologia do seu artigo.
Passo 2: Faça o upload dos dados em CSV ou Excel
Acesse o Gerador de Manhattan Plot, selecione um dos nossos modelos de exemplo ou envie seu próprio arquivo nos formatos CSV, TSV, TXT, XLSX ou XLS. No caso de arquivos do Excel, a ferramenta importará a primeira planilha ativa. Certifique-se de que as colunas de cromossomo e posição identifiquem corretamente cada coordenada genômica e que todos os p-valores atendam ao critério de 0 < p ≤ 1.
Passo 3: Gere e valide a transformação dos dados
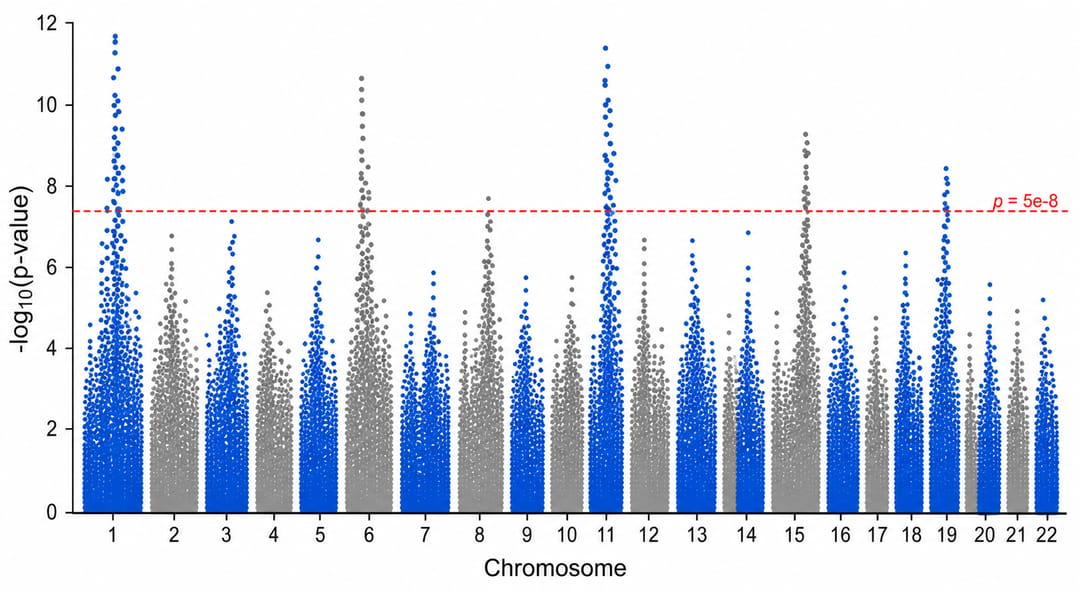
O eixo vertical (y) deve representar o -log10(p), garantindo que os p-valores menores (mais significativos) apareçam no topo do gráfico. Como referência, um p = 10⁻⁸ é transformado no valor 8. Verifique manualmente alguns pontos conhecidos para garantir a consistência e confirme se os cromossomos estão dispostos na ordem genômica correta, utilizando cores alternadas apenas para distinguir visualmente os cromossomos adjacentes.
A linha de significância genômica amplamente utilizada de 5 × 10⁻⁸ equivale a aproximadamente 7.30 na escala de -log10(p). No entanto, o seu estudo pode exigir um limiar específico, calculado com base no número e na dependência dos testes realizados, em protocolos específicos do seu projeto ou em convenções estabelecidas para o organismo em questão.
Passo 4: Rotule loci de interesse, não pontos individuais
Adicione anotações para variantes sentinelas ou loci definidos de forma independente, descrevendo o critério de seleção adotado. Variantes em forte desequilíbrio de ligação (LD) tendem a formar picos agrupados e não devem ser rotuladas individualmente como se fossem descobertas independentes.
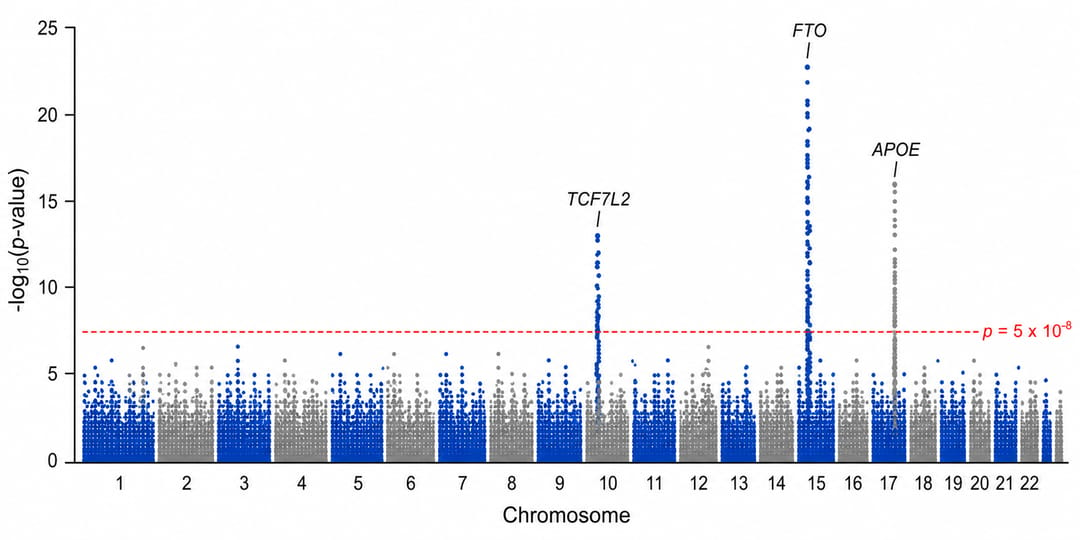
Caso seja relevante apresentar um limiar sugestivo para fins exploratórios, diferencie-o visualmente da linha de significância principal e identifique ambos claramente na legenda ou no texto explicativo.
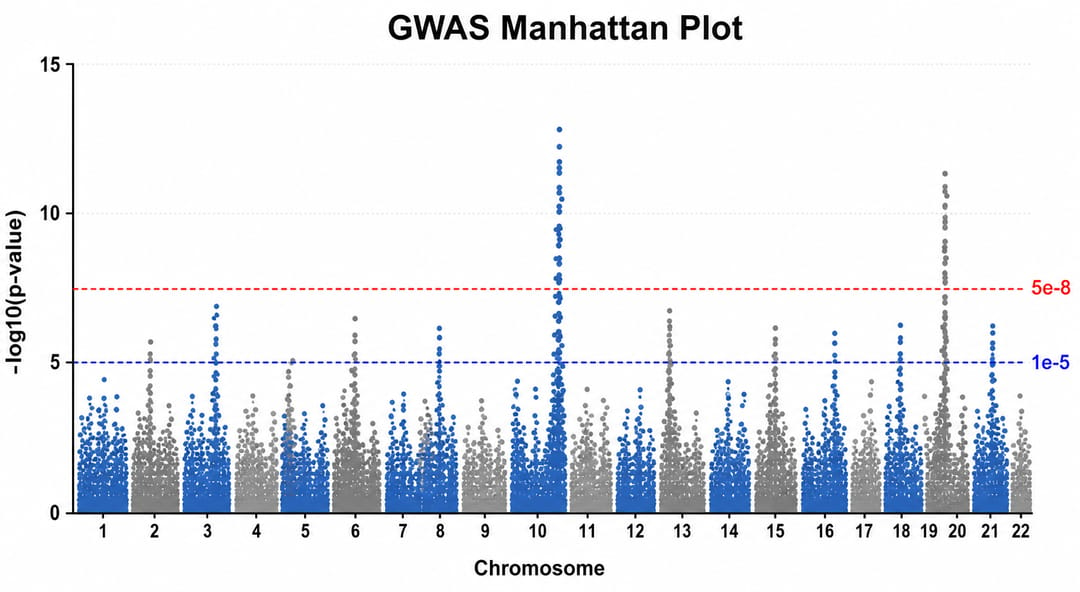
Prossiga para o SciVis para ajustar as linhas de corte, a formatação dos cromossomos, as linhas de chamada das anotações, a paleta de cores e a disposição dos elementos. Lembre-se de que nunca se deve mover pontos ou alterar seus valores originais por conveniência estética.
Como interpretar um Manhattan plot
Cada ponto no gráfico representa uma variante genética testada. A posição horizontal indica sua localização física no genoma, enquanto a posição vertical reflete a força da evidência estatística de associação, expressa em -log10(p). Um pico vertical bem definido indica uma região genômica que abriga variantes associadas ao fenótipo, frequentemente correlacionadas entre si.
Antes de classificar um locus como promissor, avalie criticamente o limiar de significância preestabelecido, o tamanho do efeito (effect size) e seu intervalo de confiança, a frequência do alelo menor (MAF), a qualidade da imputação ou genotipagem, o fator de inflação genômica (lambda), o padrão de associação regional, as evidências de replicação em coortes independentes e o rigor do protocolo de análise. O gráfico, por si só, não substitui esses critérios de validação.
Manhattan plot, Miami plot ou plot de associação regional?
- Use um Manhattan plot para obter uma visão geral de todo o genoma em uma única análise de associação.
- Use um Miami plot para comparar duas séries genômicas completas simultaneamente, plotadas espelhadas (uma para cima e outra para baixo) sob um eixo cromossômico compartilhado.
- Use um gráfico de associação regional (como o LocusZoom) para inspecionar detalhadamente um único locus, visualizando o desequilíbrio de ligação local e o contexto dos genes vizinhos.
- Use o Gerador de Volcano Plot para analisar a relação entre o tamanho do efeito e a significância estatística em estudos de expressão diferencial ou análises semelhantes; este tipo de gráfico não preserva a ordem física do genoma.
Perguntas Frequentes (FAQ)
O SciDraw realiza a análise de GWAS?
Não. A ferramenta serve exclusivamente para visualizar uma tabela de resultados de associação previamente gerada. O controle de qualidade, a modelagem estatística, a correção para estrutura populacional ou parentesco e as decisões de inferência devem ser realizados previamente no seu pipeline de bioinformática.
Todos os estudos devem adotar o limiar de 5 × 10⁻⁸?
Não. Embora seja o padrão convencional para estudos de associação em humanos, o limiar estatisticamente rigoroso depende do desenho experimental, do organismo estudado, do painel de marcadores, da estrutura de dependência dos testes e do plano de análise estatística predefinido.
Como devo tratar p-valores reportados como zero?
Retorne aos arquivos de saída da sua análise e exporte os valores com maior precisão numérica (como valores de log-p, se o software de GWAS oferecer suporte). Substituir o valor zero por um número arbitrário pode distorcer a real força da evidência estatística.
Posso rotular nomes de genes em vez de variantes?
Sim, é comum anotar o gene candidato mais próximo ou funcionalmente relevante, desde que o critério de mapeamento seja explicitado no texto. Contudo, lembre-se de que a proximidade física não comprova causalidade. Mantenha a identificação da variante sentinela ou a definição do locus acessível na legenda ou no material suplementar.
Crie a sua figura
Comece agora mesmo utilizando o Gerador de Manhattan Plot, valide os dados de entrada e os limiares com base nos relatórios da sua análise e consulte o nosso guia de visualização de dados científicos para conhecer outros formatos de gráficos úteis para a sua pesquisa.