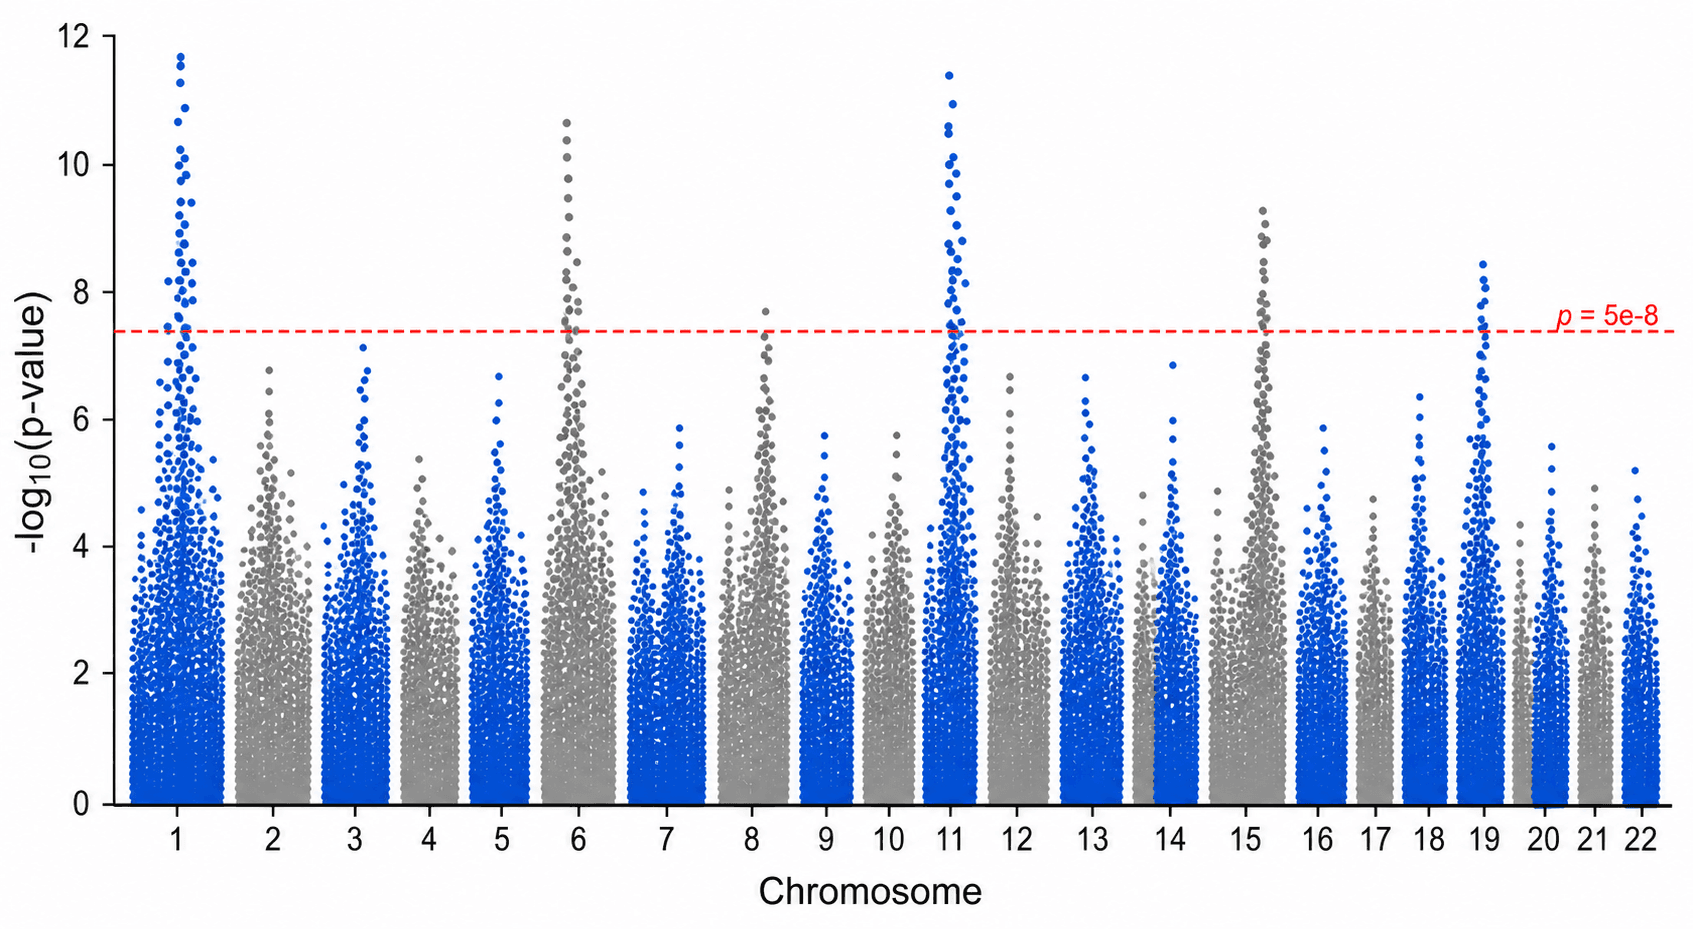
Un Manhattan plot permet de synthétiser visuellement des millions de tests d'association, mais il ne saurait corriger une étude d'association pangénomique (GWAS) méthodologiquement biaisée. Les questions de structure de population, de définition du phénotype, de qualité d'imputation, d'apparentement, de filtrage des fréquences alléliques et de contrôle des tests multiples doivent être résolues lors de la phase d'analyse statistique, et non lors de la représentation graphique. Ne construisez votre figure qu'à partir d'un tableau de résultats préalablement validé.
Le Manhattan Plot Generator de SciDraw projette la position chromosomique en fonction de -log10(p) et ouvre directement le graphique dans SciVis pour personnalisation. Les six modèles disponibles couvrent les configurations de base, pangénomiques, annotées, avec mise en évidence (highlight), avec seuil suggestif, ainsi que les représentations en miroir (Miami plot).
Erreurs fréquentes lors de la création d'un Manhattan plot
- Tracer des p-values non validées : la présence de valeurs non numériques, nulles, négatives ou supérieures à un bloque la transformation logarithmique ou signale une anomalie en amont dans vos calculs.
- Trier les chromosomes par ordre alphabétique : ce tri place souvent le chromosome 10 avant le chromosome 2 et perturbe le positionnement des chromosomes sexuels.
- Appliquer aveuglément un seuil universel : la valeur de
5 × 10⁻⁸est un seuil conventionnel en GWAS humaine, mais elle ne constitue pas une règle absolue pour tous les organismes, panels de marqueurs, phénotypes ou modèles d'analyse. - Annoter individuellement chaque variant significatif : les variants en déséquilibre de liaison sur un même locus peuvent saturer le graphique et rendre les étiquettes illisibles.
- Interpréter un pic d'association comme un gène causal : l'association statistique met en évidence une région génomique d'intérêt ; elle ne suffit pas à désigner le variant causal, le gène cible ou le mécanisme biologique sous-jacent.
Structure des données requises pour un Manhattan plot
Votre fichier doit comporter une ligne par variant testé :
| Colonne | Rôle | Exemple |
|---|---|---|
snp | Identifiant du variant | rs100102 |
chromosome | Numéro de chromosome ou contig | 3 |
position_bp | Position en paires de bases | 18420351 |
p_value | p-value brute de l'association | 2.4e-9 |
trait | Phénotype ou étiquette de série (optionnel) | Trait_A |
annotated_locus | Nom du locus à annoter (optionnel) | Locus 3q |
Vous pouvez consulter notre CSV Manhattan de base ou notre CSV avec pics annotés. Veillez à ce que les p-values soient strictement numériques et conservent une précision suffisante pour distinguer les signaux hautement significatifs.
Étape 1 : Exporter un tableau d'association validé
Assurez-vous que le contrôle qualité et la modélisation statistique ont été finalisés au sein de votre pipeline de génétique quantitative. Le tableau destiné au tracé doit contenir uniquement les variants que vous souhaitez représenter, indexés sur la même version du génome de référence (genome build), avec des identifiants de chromosomes et des coordonnées physiques cohérents. Mentionnez explicitement la version du génome de référence dans la légende de votre figure ou dans votre section Matériel et Méthodes.
Étape 2 : Importer les données CSV ou Excel
Accédez au Manhattan Plot Generator, sélectionnez l'un des exemples ou importez votre fichier au format CSV, TSV, TXT, XLSX ou XLS. Pour les fichiers Excel, l'outil charge automatiquement la première feuille de calcul. Vérifiez que les colonnes de chromosome et de position identifient correctement chaque coordonnée génomique et que toutes les p-values respectent la condition 0 < p ≤ 1.
Étape 3 : Générer et valider la transformation logarithmique
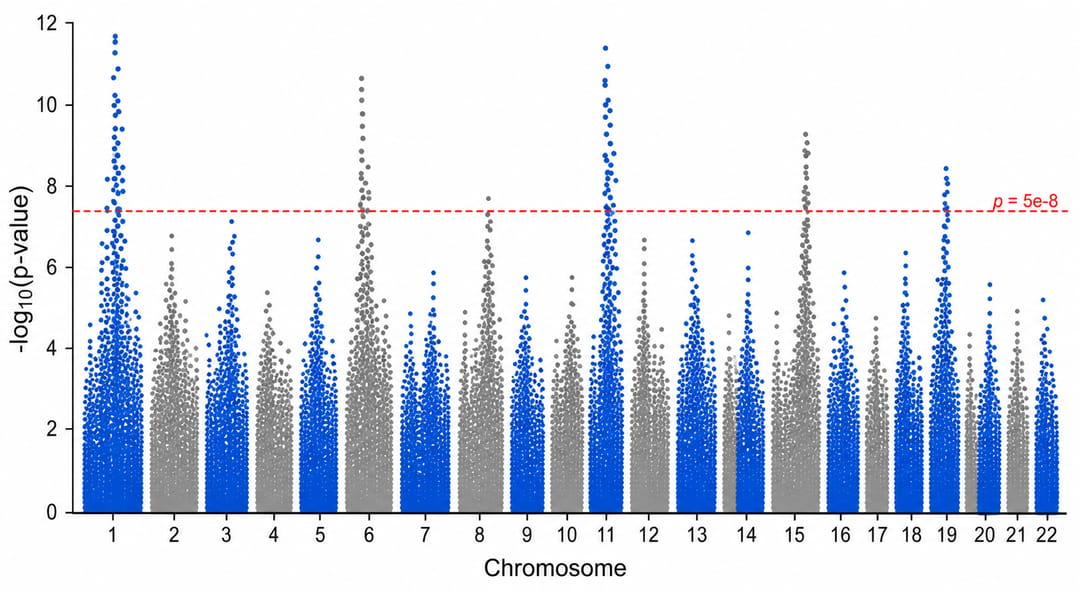
L'axe des ordonnées (y) représente la valeur de -log10(p), de sorte que les p-values les plus faibles (les plus significatives) se situent au sommet du graphique. À titre d'exemple, une valeur de p = 10⁻⁸ correspondra à 8 sur l'axe. Validez manuellement la cohérence de quelques points et assurez-vous que les chromosomes se succèdent dans l'ordre génomique, avec des alternances de couleurs destinées uniquement à distinguer visuellement les chromosomes adjacents.
Le seuil de significativité pangénomique classique fixé à 5 × 10⁻⁸ équivaut à environ 7.30 sur l'échelle -log10(p). Selon la nature de votre étude, vous devrez ajuster ce seuil en fonction du nombre de tests indépendants effectués, du protocole spécifique à votre projet ou des standards de votre discipline.
Étape 4 : Annoter les locus clés plutôt que les points individuels
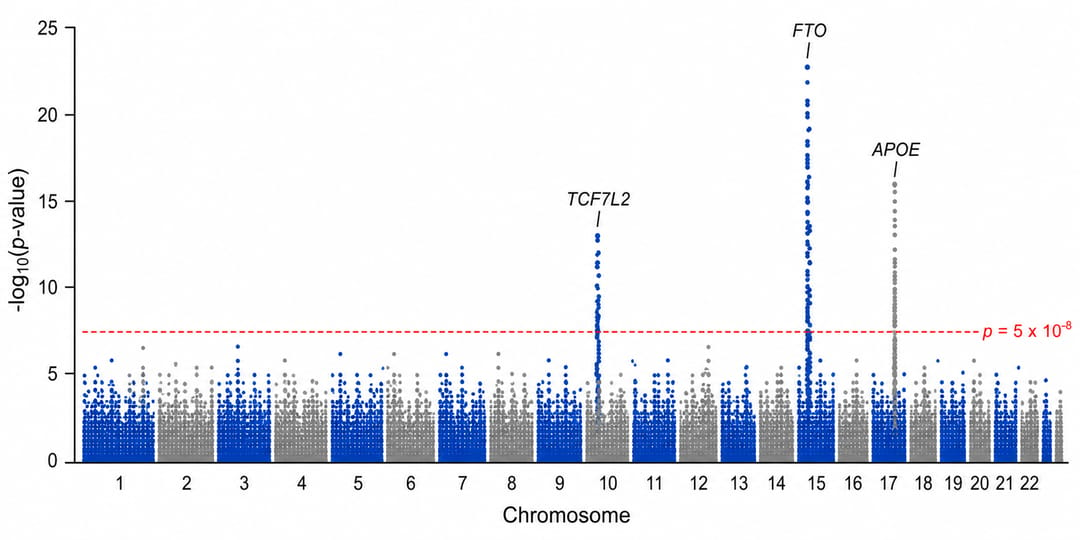
Identifiez par des étiquettes les variants sentinelles (lead SNPs) ou les locus définis de manière indépendante, et explicitez vos critères de sélection. Les variants fortement corrélés par déséquilibre de liaison forment naturellement un pic d'association ; ils ne doivent pas être présentés individuellement comme des découvertes indépendantes.
Si l'affichage d'un seuil suggestif s'avère pertinent pour l'exploration de vos résultats, attribuez-lui un style graphique distinct du seuil de significativité principal et décrivez les deux lignes dans la légende de la figure.
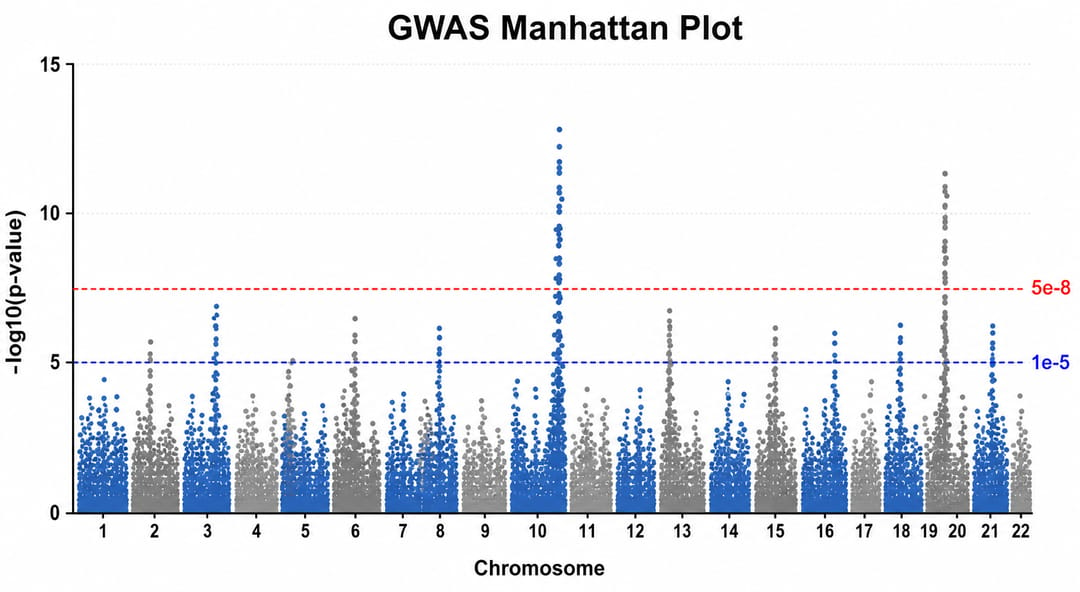
Poursuivez l'édition dans SciVis pour ajuster l'épaisseur des lignes de seuil, la police des chromosomes, le tracé des lignes d'appel des annotations, la palette de couleurs et la mise en page globale. Ne déplacez jamais de points et ne modifiez pas leurs valeurs numériques à des fins d'esthétique visuelle.
Comment interpréter un Manhattan plot
Chaque point du graphique représente un variant génétique testé. Sa position sur l'axe horizontal correspond à ses coordonnées physiques sur le génome, tandis que sa position verticale traduit la force de l'association statistique exprimée en -log10(p). Un pic vertical dense indique une région chromosomique contenant un ensemble de variants associés et généralement corrélés entre eux.
Avant de déclarer un locus scientifiquement d'intérêt, évaluez systématiquement le seuil de significativité prédéfini, la taille d'effet (effect size) et son intervalle de confiance, la fréquence de l'allèle mineur, la qualité d'imputation ou de génotypage, le facteur d'inflation génomique (lambda), le profil d'association régional, les preuves de réplication dans des cohortes indépendantes ainsi que la rigueur du protocole d'analyse global. Le graphique seul ne permet pas de garantir ces critères de validation.
Manhattan plot, Miami plot ou graphique d'association régionale ?
- Optez pour un Manhattan plot classique pour obtenir une vue d'ensemble pangénomique d'une unique analyse d'association.
- Utilisez un Miami plot pour comparer deux analyses pangénomiques distinctes, disposées en miroir au-dessus et au-dessous d'un axe chromosomique commun.
- Privilégiez un graphique d'association régionale (regional association plot) pour zoomer sur un locus précis afin d'analyser le déséquilibre de liaison local et la proximité des gènes.
- Utilisez notre Volcano Plot Generator pour confronter la taille d'effet à la significativité statistique dans le cadre d'analyses d'expression différentielle ou d'études omiques similaires ; ce type de tracé ne conserve pas les coordonnées génomiques.
FAQ (Foire aux questions)
SciDraw permet-il de réaliser l'analyse de GWAS ?
Non. L'outil est conçu exclusivement pour visualiser un tableau de résultats d'association déjà finalisé. Le contrôle qualité, la modélisation statistique, la correction de la structure de population ou de l'apparentement, ainsi que les choix d'inférence statistique relèvent entièrement de votre propre protocole d'analyse.
Le seuil de 5 × 10⁻⁸ est-il universel ?
Non. Bien qu'il s'agisse d'une convention largement établie pour les études de GWAS chez l'humain, le seuil scientifiquement rigoureux dépend de la configuration de votre étude, de l'organisme modèle, de la densité des marqueurs, de la structure de liaison et de votre plan d'analyse statistique.
Comment traiter les p-values égales à zéro ?
Retournez à vos fichiers de sortie d'analyse et exportez vos résultats avec une précision numérique accrue (par exemple, en exportant directement les valeurs de log p-values si votre logiciel le permet). Remplacer un zéro par une valeur arbitraire risque de dénaturer la rigueur de vos données.
Puis-je annoter des noms de gènes plutôt que des variants ?
Il est tout à fait possible d'annoter un gène candidat ou adjacent, à condition de préciser explicitement la méthode de cartographie physique utilisée. Gardez à l'esprit que la proximité physique ne démontre pas la causalité biologique. Veillez à mentionner le variant sentinelle ou la définition précise du locus dans la légende ou dans vos annexes.
Générer votre graphique
Commencez dès maintenant en accédant au Manhattan Plot Generator, validez vos données d'entrée et vos seuils par rapport à vos rapports d'analyse, et consultez notre guide de visualisation des données scientifiques pour découvrir d'autres types de représentations graphiques adaptées à vos recherches.